什么是医疗器械及其材料检测?
医疗器械及其材料检测:医疗器械及其材料检测覆盖理化性能、生物学评价、可沥滤物与无菌四大模块。实验室采用HPLC、GC-MS、MTT法、PCR等技术,对材料成分、细胞毒性、残留单体及微生物污染实施系统检测,检测结果用于注册检验、灭菌确认与质量放行,是产品安全评价的核心依据。
医疗器械及其材料检测以产品全生命周期质量安全为核心,覆盖理化性能、生物学评价、可沥滤物、微生物与无菌等维度。检测对象高分子材料、金属材料、陶瓷及各类器械成品。实验室依据中国药典、医疗器械生物学评价系列标准及理化分析通则,采用HPLC、GC-MS、PCR、分光光度法等技术手段,对不同材料与产品实施分级检测。检测结果可直接用于注册申报、生产质量控制与上市后监督,构成医疗器械安全性评价的技术基础。
检测原理与机制
医疗器械及其材料检测的基本逻辑,是模拟产品在临床使用中与人体接触的真实条件,考察材料是否释放有害物质、是否引发生物学反应。理化层面以成分鉴定与结构表征为起点,借助光谱与色谱手段确认材料一致性;生物学层面依据接触性质与接触时长分级,考察细胞毒性、致敏性与刺激潜能;可沥滤物层面则模拟浸提条件,量化残留单体、添加剂与降解产物。各模块相互衔接,共同还原材料在体内的行为特征。
样品类型与制备要求
检测样品涵盖原料颗粒、管材、膜材、涂层样品及成品器械。取样应遵循代表性原则,同一批次随机抽取,避免切割面污染与热历史改变。浸提液制备须明确浸提介质、比例、温度与时间,常用生理盐水、无血清培养基或极性与非极性溶剂组合。可沥滤物检测前需将样品裁切至规定尺寸,增大比表面积以利于溶出。生物学试验样品原则上不经过额外清洗,保留出厂状态。样品标识、批次信息与贮存条件均须完整记录,以保证数据可追溯。
理化性能检测方法
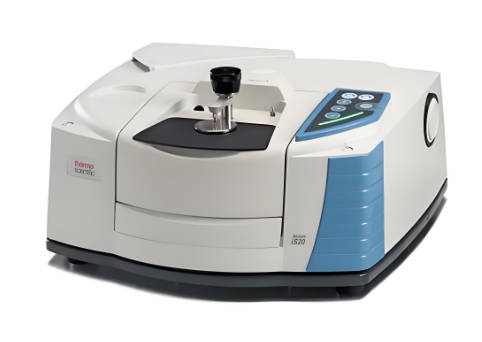
理化检测包含外观、尺寸、密度、拉伸强度、断裂伸长率、硬度及热性能等指标。力学性能采用万能材料试验机测定,按标准速率加载并记录应力应变曲线。红外光谱用于材料指纹鉴别,DSC与热重分析表征熔融与分解行为。金属材料的腐蚀电位、离子释放量依托电化学工作站与电感耦合等离子体质谱测定。涂层器械还需评价附着力与耐磨性能。各方法均须设置平行样与标准物质对照,据此判断批间一致性与工艺稳定性。
生物学评价与细胞毒性检测
生物学评价遵循风险管理原则,按体表接触、体外接入、植入三大类别选择试验项目。细胞毒性试验常用浸提液法,将材料浸提液与L929成纤维细胞共培养,采用MTT法或中性红摄取法测定细胞存活率,依据相对增殖度评价毒性等级。致敏试验多选豚鼠大化法或小鼠局部淋巴结试验。刺激与皮内反应试验则通过动物皮肤或黏膜接触后观察炎症反应。ELISA法可用于检测炎症因子释放水平,作为体外评价的补充手段。
可沥沥滤物检测——GC-MS与HPLC法
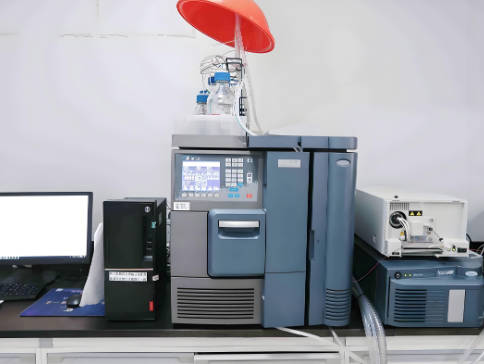
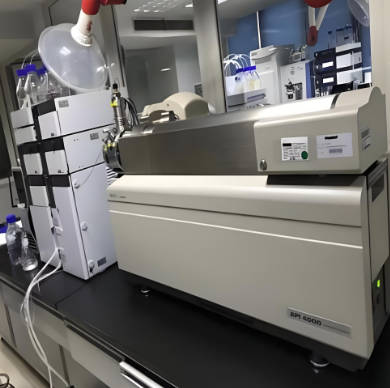
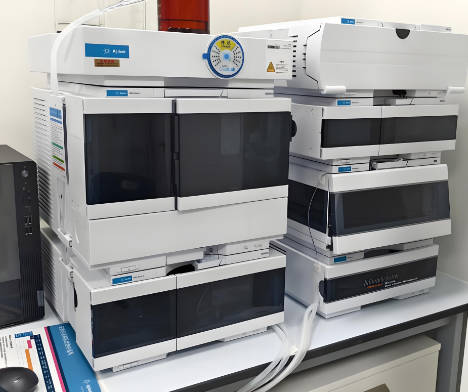
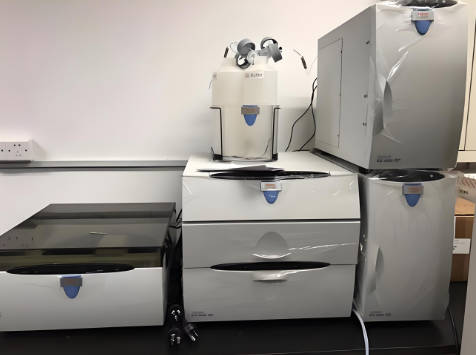
可沥滤物检测分为目标物定量与非靶向筛查两类。GC-MS适用于挥发性及半挥发性物质,如环氧乙烷残留、增塑剂与某些加工助剂,色谱柱多选用聚乙二醇极性毛细管柱或弱极性毛细管柱,以保留时间与质谱图双重定性。HPLC适用于不挥发组分,涵盖抗氧化剂、单体残留与药物涂层成分,紫外检测器与质谱检测器联用可提高定性置信度。样品经模拟浸提后进样,采用外标法或内标法绘制标准曲线定量。非靶向筛查则结合高分辨质谱推测未知峰结构,为毒理学风险评估提供输入。
微生物与无菌检测方法
无菌检测依据中国药典通则执行,采用直接接种法与薄膜过滤法,样品经洗脱后接入硫乙醇酸盐流体培养基与胰酪大豆胨液体培养基,培养后观察浑浊情况。薄膜过滤法适用于大体积输液器械,可排除抑菌成分干扰。生物负载检测则对灭菌前产品进行菌落计数,采用平皿法与膜过滤法定量。细菌内毒素检测使用鲎试剂凝胶法与动态比浊法。PCR技术可用于快速鉴定污染菌种属,缩短调查周期。阳性对照与阴性对照须同步设置,以保证结果有效性。
检测结果判定标准与适用场景
结果判定依据对应产品标准与生物学评价系列通则执行。理化指标以标准限值直接判定合格与否;细胞毒性按相对增殖度分级,一般不低于一级方可接受;环氧乙烷残留量须符合规定限量。无菌试验若培养基澄清且阴性对照无菌生长,判为合格。检测报告可用于产品注册检验、设计变更验证、灭菌工艺确认及供应商材料放行。对长期植入器械,评价周期与项目须依据接触时间延长而扩展。检测机构应具备资质认证,试验数据方具采信效力。
常见问题与注意事项
医疗器械检测送检样品数量如何确定?
样品数量取决于检测模块组合。理化与可沥滤物检测通常按批次抽取并制备平行样;生物学试验与无菌检测须预留阳性、阴性对照用量。送检前宜与实验室确认样品清单、批次信息及包装状态。
GC-MS与HPLC在可沥滤物检测中如何选择?
GC-MS适用于挥发及半挥发性残留物,如环氧乙烷与部分增塑剂;HPLC适用于不挥发组分,如抗氧化剂与涂层药物。两者互补使用,可覆盖极性与挥发性不同的可沥滤物谱系。
医疗器械检测结果判定依据哪些限量标准?
判定依据产品技术要求、中国药典通则及生物学评价系列标准。细胞毒性按相对增殖度分级判定,残留物按对应限量执行。长期植入类器械的判定项目随接触时间延长而扩展。