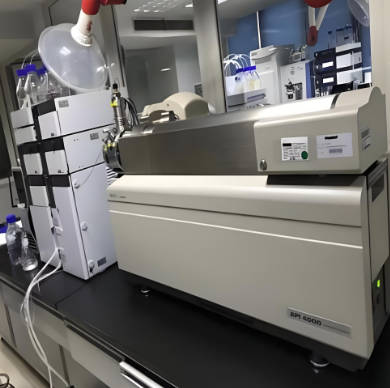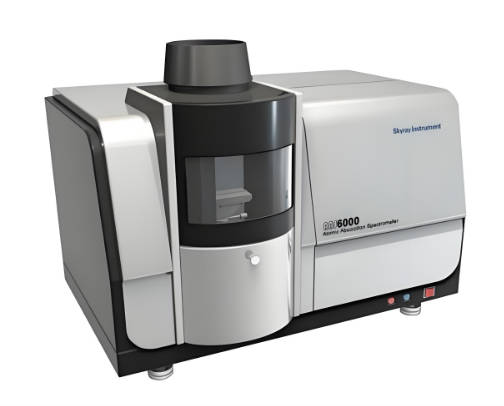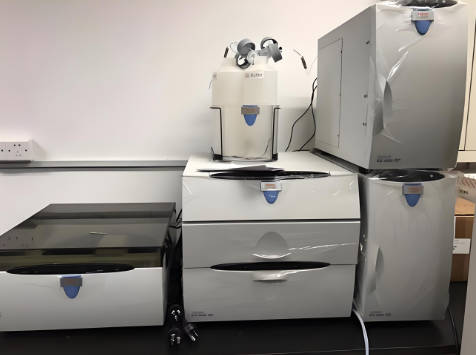
光催化纳米材料检测以二氧化钛、氧化锌、铋系化合物等纳米级半导体粉体或薄膜为对象,围绕其晶体结构、微观形貌、吸光性能与光催化活性四个维度展开系统测试。检测流程通常由样品制备与分散处理入手,经XRD与SEM结构表征确认物相与颗粒状态,再以UV-Vis分光光度法测定吸光特征,终以模型污染物降解实验评价活性水平。上述模块共同构成从材料本征性质到应用性能的完整判定链条,为材料研发与质量控制提供可靠数据。
检测原理与机制
光催化纳米材料的活性源于半导体光生载流子机制。当入射光子能量高于材料带隙时,价带电子被激发至导带,形成电子—空穴对。载流子迁移至颗粒表面后,与吸附的氧气及水分子反应,生成超氧自由基与羟基自由基等活性氧物种,进而氧化降解有机污染物。禁带宽度决定了材料的光响应范围,锐钛矿型二氧化钛带隙约为3.2电子伏特,仅响应紫外光段。载流子的分离效率与复合速率直接影响量子产率,因此检测需兼顾能带结构、缺陷态与界面反应三类信息,据此解析材料的本征催化能力。
样品制备与分散处理
粉体样品在检测前须经充分分散,以消除团聚对粒度测定与比表面评价的干扰。常用手段超声分散与磁力搅拌,分散介质可选用无水乙醇或去离子水,并添加适量分散剂维持体系稳定。薄膜样品则需清洁基片表面,去除有机残留物。用于降解实验的样品应统一称样量,并以恒温干燥方式处理,避免高温引起晶型转变。分散完成后可借助激光粒度仪或动态光散射技术核查分散均匀性。制样环节的规范性直接决定后续表征数据的重复性,须逐批记录处理条件。
XRD与SEM结构表征
X射线衍射用于确定晶相组成与结晶度。以铜靶Kα射线扫描获取衍射图谱后,比对标准卡片判定物相,如锐钛矿与金红石的含量比例。依据谢乐公式,由衍射峰半高宽可估算晶粒尺寸。扫描电子显微镜提供颗粒形貌、粒径分布与团聚状态信息;配合能谱分析可核查元素组成及掺杂元素分布。表征时应注意样品导电处理对形貌观察的影响,喷金时间不宜过长。XRD反映体相信息,SEM反映表面形貌,两者交叉验证方可确认材料处于预期的结构状态。
UV-Vis分光光度法测吸光性能
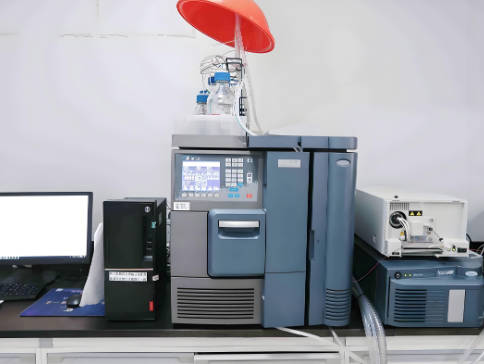
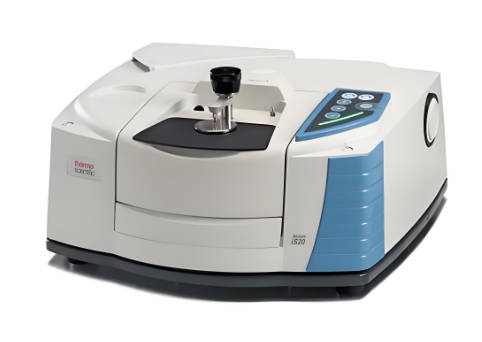
紫外—可见分光光度法用于表征材料的光吸收特征。粉体样品可采用固体漫反射模式,借助积分球附件采集反射光谱,再经库贝尔卡—芒克变换转换为吸收谱。薄膜样品则直接测定透射与吸收曲线。由吸收边位置外推可得光学带隙值,据此判断材料的光响应区间及掺杂改性效果。降解实验中,分光光度法同步用于监测模型污染物的浓度变化,测定特征波长处的吸光度,依据朗伯—比尔定律换算为浓度,绘制浓度随时间的变化曲线。
降解性能与活性评价
活性评价以模型污染物降解实验为核心。常用底物亚甲基蓝、甲基橙与罗丹明B等染料,也可选用苯酚或水杨酸代表无色有机物体系。实验时将催化剂悬浊液置于光化学反应仪中,先暗态吸附达到平衡,再开启光源计时取样。离心分离催化剂后测定上清液吸光度,计算降解率与表观速率常数。光源选择应与材料光响应范围匹配,紫外响应材料配紫外灯,可见光响应材料配氙灯并加装滤光片。空载对照与暗态对照须同步设置,以剔除单纯光解与吸附的贡献。
检测指标与判定标准
检测报告通常涵盖以下指标:晶相组成及特征衍射峰位、晶粒尺寸、颗粒形貌与粒径分布、光学带隙、特征波长吸光度、规定时间内的降解率及表观速率常数。判定时首先核查结构指标与设计目标的一致性,晶相比例与掺杂状态须符合预期;其次要求暗态吸附率处于合理区间,避免将吸附效应误计为催化活性。降解率数值应附测试条件说明,光源类型、催化剂投加量、初始浓度与反应温度。具备资质认证的实验室出具的报告,可作为研发迭代与产品验收的依据。
常见问题与注意事项
光催化纳米材料检测周期一般多久,报告如何交付?
检测周期取决于所选表征与性能评价项目的组合,结构表征、吸光性能测试与降解活性评价所需时间不同,样品数量和分散处理难度也会影响进度。报告通常在全部项目完成后出具,具体周期与交付方式建议在委托时与检测机构确认。
光催化纳米材料检测对样品数量和寄送有什么要求?
样品需求量与检测项目相关,XRD、SEM、UV-Vis 吸光测试及降解性能评价对样品形态和用量要求各不相同。寄送前应确保样品标识清晰、密封防污染,粉体样品需防潮结块,并附上样品基本信息以便制备与分散处理。
光催化纳米材料检测方法应如何选择,各方法适用差异是什么?
不同方法对应不同检测维度:XRD 用于物相与晶体结构分析,SEM 观察形貌与粒径,UV-Vis 分光光度法评价吸光性能,降解实验反映催化活性。应依据研究目的与判定指标,选择单项或多项组合,并注意各方法对样品制备状态的要求差异。