药物相容性检测针对药品与其直接接触的包装材料、给药装置及生产系统组件之间的相互作用开展评价,覆盖浸出物测定、可提取物谱分析、蛋白吸附考察及吸附性判定等维度。该项检测用于识别包装组件中迁移物质进入药品的风险,评估活性成分吸附损失与稳定性变化,为包材选择、变更研究与安全性评价提供数据基础,是药品研发与注册申报中的重要试验内容。
药物相容性检测概述
药物相容性检测考察药品与包装材料、输液器具、注射器、胶塞等直接接触组件在贮存与使用过程中的相互作用。试验内容提取研究、浸出物研究、吸附研究以及毒性评估四个层面。提取研究在加速条件下获取组件的可提取物信息,浸出研究在真实贮存条件下测定迁移进入药品的物质,吸附研究考察药品活性成分向接触材料迁移造成的含量损失。依据药品剂型与给药途径,试验设计参照国内外药品与包装相容性研究的技术指导原则执行,试验方案需明确接触材料、接触方式、温度与时间等参数。
样品制备与浸出条件
样品制备阶段需确定接触组件与药品的比例关系,模拟实际生产、贮存与临床使用状态。浸出试验一般将药品置于终包装中,按长期与加速稳定性条件放置,设置多个时间点取样测定。提取试验则选用适宜的提取溶剂,在提高温度的条件下对组件进行加严提取,以获得潜在可提取物的完整信息。提取条件的选择应兼顾组件材料的耐受性,避免温度过高导致材料降解产生非代表性物质。试验过程需设置空白对照,剔除溶剂与环境污染带来的干扰信号,并对样品的标识、贮存与转移作出规定,保证样品链完整、数据可追溯。
HPLC法测定浸出物含量
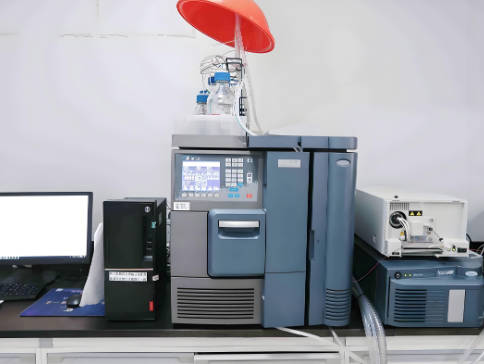
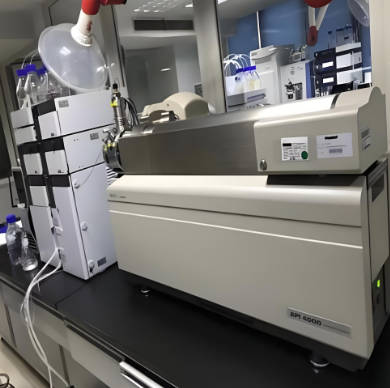
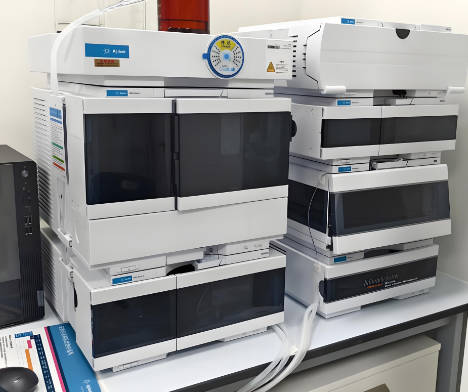
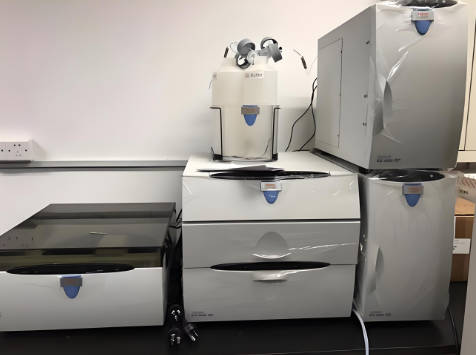
液相色谱法用于浸出物的定性与定量分析,适用于抗氧剂、增塑剂、单体及降解产物等具有紫外吸收的有机迁移物。色谱条件通常采用反相色谱柱,以乙腈-水或甲醇-水体系梯度洗脱,检测波长依据目标物紫外光谱特征设定。定量分析以对照品外标法建立校准曲线,需要时采用二极管阵列检测器进行光谱确证,或以液相色谱-质谱联用技术对未知峰作结构推断。方法学研究涵盖专属性、线性范围、检测限、定量限、准确度与精密度等指标。浸出物测定结果应与提取研究中获得的目标物清单对应,逐项报告含量与变化趋势。
GC-MS分析可提取物谱
气相色谱-质谱联用技术适用于挥发性及半挥发性可提取物的筛查,硫化促进剂及其衍生物、脂肪烃、芳烃、低分子量添加剂等。色谱分离多采用弱极性或极性毛细管柱,程序升温扩展组分覆盖范围,质谱以电子轰击离子源结合谱库检索进行定性初筛。半定量结果可以内标法估算各组分相对含量。对于热不稳定或难挥发组分,可结合衍生化处理或与液质联用技术互补分析。谱图解析时应区分来源于包装组件的特征峰、溶剂杂质峰与背景峰,必要时以对照品确证定性结论。可提取物谱为后续浸出物目标物的确定提供筛选依据。
ELISA检测蛋白吸附
对于蛋白类、多肽类及抗体类药物,接触材料对活性成分的吸附直接影响给药剂量与临床疗效。酶联免疫吸附测定以特异性抗原抗体反应为基础,对接触材料处理后药液中的残余蛋白浓度进行测定,据此计算吸附量与吸附百分比。试验将药液与材料按规定面积体积比接触,在设定温度与时间点取样检测,同时以不接触材料的药液作为对照。该方法具有灵敏度较高、通量较大的特点,适合多时间点动态考察。蛋白吸附结果应结合含量测定与活性测定综合评价,判断吸附程度对给药剂量准确性的影响。
检测性能与判定标准
相容性检测的性能评价包含分析方法的Method学性能与相容性结论两层。方法学层面,各色谱与免疫方法需满足专属性、灵敏度、精密度与准确度的常规要求,检测限应低于安全关注阈值对应的浓度水平。相容性判定层面,浸出物水平需与安全性关注阈值比较,评估其暴露量是否处于可接受范围。吸附研究以活性成分回收率与含量变化趋势判定,稳定性指标如有关物质与pH值变化同步考察。当浸出物超出评估阈值或吸附损失影响给药剂量时,应判定为不相容或需变更包装材料并重新开展研究。
相容性检测应用场景
药物相容性检测贯穿药品全生命周期。在研发阶段,用于包装材料与处方筛选,比较不同胶塞、多层共挤输液袋或玻璃容器的适用性。在注册申报阶段,浸出物与吸附研究数据构成药品与包装相容性资料的核心内容。在上市后变更场景中,包装材料供应商、规格或生产工艺变更均需开展相容性再评价。对于生物制品、注射剂与吸入制剂等高风险剂型,蛋白吸附与浸出物考察尤为关键。生产系统中滤器、管路、一次性反应袋等组件的相容性评价同样依赖上述检测手段,应用范围覆盖多种剂型与给药途径。
常见问题与注意事项
药物相容性检测中浸出物结果出现异议时如何处理
可依据检测机构流程申请复检,核对样品制备与浸出条件、HPLC或GC-MS原始数据及色谱图,确认是否存在操作偏差,再由双方技术人员共同评审后出具复核结论。
药物相容性检测的周期与报告交付流程是怎样的
周期取决于浸出条件模拟时长、需开展的HPLC、GC-MS、ELISA等项目数量及数据分析难度。检测完成后经审核签发正式报告,双方可在委托前约定交付节点与方式。
药物相容性检测对样品数量和寄送有什么要求
需提供足量的药物样品及直接接触的包装或器械材料,满足提取、浸出及多方法平行测定需求。样品应按稳定性条件寄送并附说明,避免运输过程影响相容性检测结果。
<script type="application/ld+json">{"@context":"https://schema.org","@type":"FAQPage","mainEntity":[{"@type":"Question","name":"药物相容性检测中浸出物结果出现异议时如何处理","acceptedAnswer":{"@type":"Answer","text":"可依据检测机构流程申请复检,核对样品制备与浸出条件、HPLC或GC-MS原始数据及色谱图,确认是否存在操作偏差,再由双方技术人员共同评审后出具复核结论。"}},{"@type":"Question","name":"药物相容性检测的周期与报告交付流程是怎样的","acceptedAnswer":{"@type":"Answer","text":"周期取决于浸出条件模拟时长、需开展的HPLC、GC-MS、ELISA等项目数量及数据分析难度。检测完成后经审核签发正式报告,双方可在委托前约定交付节点与方式。"}},{"@type":"Question","name":"药物相容性检测对样品数量和寄送有什么要求","acceptedAnswer":{"@type":"Answer","text":"需提供足量的药物样品及直接接触的包装或器械材料,满足提取、浸出及多方法平行测定需求。样品应按稳定性条件寄送并附说明,避免运输过程影响相容性检测结果。"}}]}</script>